


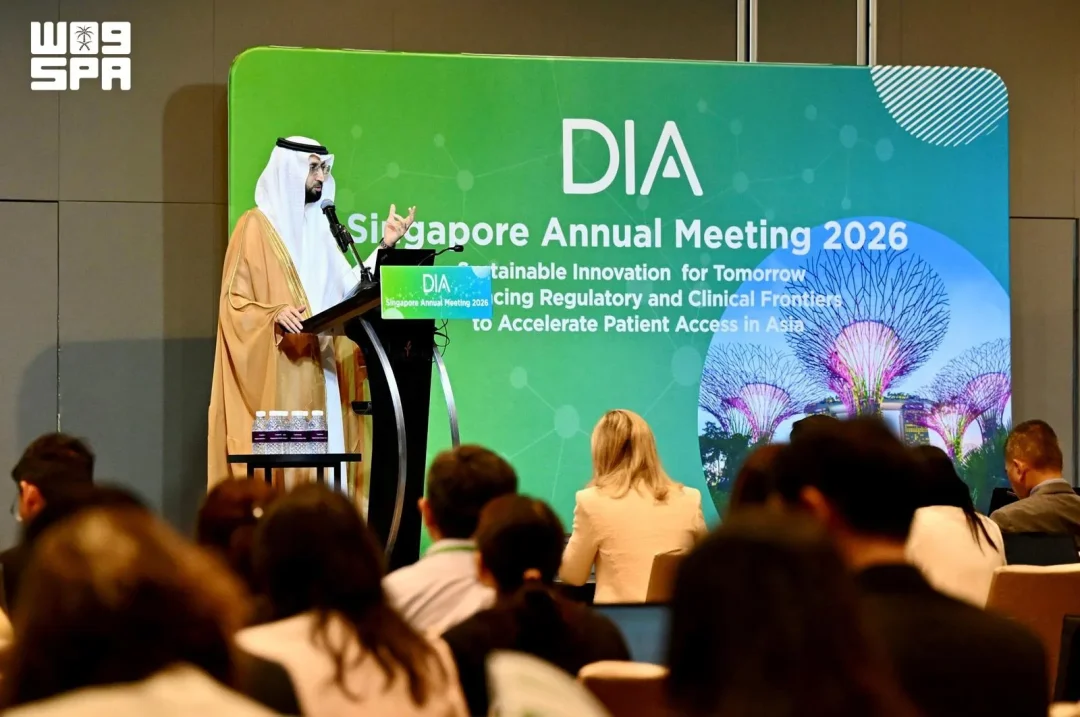
Riad, 17 de septiembre de 2026. El consejero delegado de la Autoridad Saudí de Alimentos y Medicamentos (SFDA), el Dr. Hisham Aljadhey, presentó las vías regulatorias integradas del Reino para acelerar el acceso de los pacientes a terapias innovadoras, durante su participación en la reunión anual de la Drug Information Association (DIA) en Singapur.
Según informó la agencia estatal saudí SPA, Aljadhey intervino en una sesión de panel titulada «From Policy to Patient: Senior Regulators Roadmap for Advancing Clinical and Regulatory Frontiers – The SFDA Perspectives», donde expuso la experiencia saudí en el desarrollo de mecanismos regulatorios alineados con las distintas etapas del desarrollo de medicamentos innovadores.
El responsable de la SFDA explicó que la autoridad aplica un ecosistema integrado de vías regulatorias. Entre ellas citó el Programa de Medicamentos Innovadores (Breakthrough Medicine Program), el Nuevo Programa Acelerador para Medicamentos en Enfermedades Raras (NADR) y la vía de Investigación y Medicamentos en Investigación (RAID), cada una diseñada para atender necesidades regulatorias específicas en diferentes fases del desarrollo farmacéutico.
¿Cómo puede un marco regulatorio acompañar al desarrollo de un fármaco desde las primeras fases de investigación hasta su llegada al paciente sin perder rigor científico? La respuesta que trasladó Aljadhey a Singapur pasa por vías diferenciadas según la fase y el tipo de producto, en lugar de un procedimiento único aplicado a todos los casos.
El consejero delegado de la SFDA abordó la importancia de lograr un equilibrio entre acelerar la innovación y mantener la responsabilidad regulatoria. En ese sentido, destacó el valor de aprovechar los datos digitales y la evidencia del mundo real para respaldar las decisiones científicas antes y después de la autorización.
Ese enfoque, según su intervención, permite modelos de evaluación flexibles y eficientes para tratamientos innovadores, sin renunciar a estándares rigurosos de seguridad, eficacia y calidad de la evidencia científica. ¿Es posible acelerar la aprobación de un medicamento sin rebajar los criterios de seguridad y eficacia? La posición expuesta por el responsable saudí es que ambas cosas deben sostenerse al mismo tiempo, apoyándose en datos digitales y evidencia del mundo real.
Aljadhey explicó además que la SFDA opera con un enfoque proactivo para seguir el ritmo de las tecnologías emergentes. Esto incluye la interacción temprana con los desarrolladores, la modernización del conjunto de herramientas de evidencia y la eliminación de obstáculos procedimentales innecesarios, con el fin de apoyar el desarrollo de innovaciones terapéuticas y su acceso a los pacientes sin comprometer los estándares de evaluación.
¿Qué gana un desarrollador cuando puede dialogar con el regulador antes de presentar su expediente? Según lo expuesto en el panel, la interacción temprana permite anticipar requisitos y orientar la generación de evidencia, lo que reduce fricciones procedimentales en fases posteriores del desarrollo.
El consejero delegado señaló que la vía NADR ejemplifica este enfoque al agilizar la clasificación de medicamentos raros en solo 20 días laborables, un plazo significativamente más rápido que el estándar. Ese dato concreto, expuesto por Aljadhey en Singapur, ilustra cómo la SFDA traslada su estrategia regulatoria a plazos operativos medibles.
¿Por qué importa tanto el tiempo en el caso de las enfermedades raras? Porque en estos casos el número de pacientes es reducido y las opciones terapéuticas disponibles suelen ser escasas, de modo que cada etapa administrativa del proceso regulatorio incide directamente en el momento en que un tratamiento puede llegar a quienes lo necesitan.
La participación de Aljadhey se produjo en el marco de la reunión anual de la DIA en Singapur, un foro que reúne a reguladores, desarrolladores y especialistas en información sobre medicamentos. Su intervención se tituló «The SFDA Perspectives» y se centró en la hoja de ruta de los reguladores sénior para avanzar en las fronteras clínicas y regulatorias.
El planteamiento saudí presentado en el panel combina tres elementos: vías regulatorias diferenciadas según la necesidad, uso de datos digitales y evidencia del mundo real para sustentar decisiones antes y después de la autorización, y una relación proactiva con los desarrolladores para anticipar obstáculos. ¿Puede este modelo servir de referencia para otras autoridades regulatorias de la región y del mundo? Esa es, precisamente, la conversación que la SFDA llevó a un foro internacional como la reunión anual de la DIA.
En el centro del mensaje está la idea de que la aceleración no es un atajo, sino un rediseño de los procedimientos. La SFDA describe un ecosistema en el que cada vía responde a un perfil concreto: medicamentos innovadores, medicamentos para enfermedades raras y medicamentos en investigación. ¿Qué criterios determinan que un producto entre en una vía u otra? El responsable saudí no detalló en su intervención los requisitos específicos de admisión a cada programa, aunque sí subrayó que cada uno responde a necesidades regulatorias propias de distintas fases del desarrollo.
La evidencia del mundo real ocupa un lugar central en el discurso. Según Aljadhey, su aprovechamiento respalda decisiones científicas tanto antes como después de la autorización, lo que abre la puerta a modelos de evaluación flexibles y eficientes. ¿Cómo se pondera la evidencia del mundo real frente a los ensayos clínicos tradicionales en la evaluación de un tratamiento innovador? La intervención sitúa ambos tipos de evidencia dentro de un conjunto de herramientas modernizado, sin detallar la ponderación aplicada a cada caso.
El enfoque proactivo descrito incluye también la eliminación de obstáculos procedimentales innecesarios. Se trata, según lo expuesto, de evitar cargas administrativas que no aportan valor a la evaluación científica y que retrasan el acceso de los pacientes. ¿Cuántos trámites puede eliminar un regulador sin afectar la solidez de su evaluación? La SFDA plantea esa pregunta en términos de eficiencia procedimental, manteniendo intactos los estándares de seguridad, eficacia y calidad de la evidencia.
La clasificación de medicamentos raros en 20 días laborables bajo la vía NADR es el dato más concreto de la intervención. Frente a los plazos estándar, ese margen supone una diferencia apreciable para los desarrolladores que trabajan en enfermedades con poblaciones pequeñas de pacientes. ¿Qué efecto tiene ese ahorro de tiempo sobre la decisión de una compañía de invertir en investigación de enfermedades raras? El responsable de la SFDA no ofreció cifras adicionales sobre el número de productos acogidos a esta vía ni sobre los resultados obtenidos hasta la fecha.
La sesión en la que participó Aljadhey reunió a reguladores sénior bajo el título «From Policy to Patient», una formulación que resume la lógica del planteamiento saudí: trasladar la política regulatoria hasta el paciente. El recorrido que describe la SFDA va desde la interacción temprana con los desarrolladores hasta la evaluación posterior a la autorización, pasando por la clasificación y las vías aceleradas. ¿Dónde se sitúa el paciente en cada una de esas etapas? Según lo expuesto, el objetivo declarado de todo el ecosistema es acelerar su acceso a terapias innovadoras sin comprometer los estándares científicos.
La SFDA presentó este enfoque como una experiencia nacional en desarrollo de vías regulatorias integradas, alineadas con las distintas etapas del desarrollo de medicamentos innovadores. El mensaje se dirige tanto a la comunidad regulatoria internacional como a los desarrolladores que buscan orientación sobre cómo llevar sus productos al mercado saudí. ¿Qué señales envía un regulador cuando expone sus plazos y sus vías en un foro internacional? Para la SFDA, la participación en la reunión anual de la DIA en Singapur forma parte de ese ejercicio de transparencia y de intercambio con sus pares.
El despacho de SPA no detalla el número de productos aprobados a través de cada vía, los plazos de las demás vías distintas de NADR, ni los resultados concretos obtenidos por el ecosistema regulatorio hasta la fecha. Tampoco especifica qué evidencia del mundo real se ha utilizado en decisiones pre o post-autorización, ni qué obstáculos procedimentales se han eliminado en la práctica. La información disponible se limita a la descripción de los programas, al plazo de 20 días laborables para la clasificación de medicamentos raros y a los principios generales expuestos por Aljadhey durante su intervención en el panel.
¿Qué vías regulatorias mencionó el consejero delegado de la SFDA? Aljadhey citó el Programa de Medicamentos Innovadores (Breakthrough Medicine Program), el Nuevo Programa Acelerador para Medicamentos en Enfermedades Raras (NADR) y la vía de Investigación y Medicamentos en Investigación (RAID). Según su intervención, cada una está diseñada para atender necesidades regulatorias específicas en diferentes fases del desarrollo farmacéutico. La información fue difundida por la agencia estatal saudí SPA el 17 de septiembre de 2026.
¿En qué evento internacional participó el responsable de la SFDA? Participó en la reunión anual de la Drug Information Association (DIA) en Singapur, en una sesión de panel titulada «From Policy to Patient: Senior Regulators Roadmap for Advancing Clinical and Regulatory Frontiers – The SFDA Perspectives». Allí expuso la experiencia saudí en el desarrollo de vías regulatorias integradas alineadas con las etapas del desarrollo de medicamentos innovadores, según SPA.
¿Qué plazo ofrece la vía NADR para la clasificación de medicamentos raros? Según lo expuesto por Aljadhey, la vía NADR agiliza la clasificación de medicamentos raros en solo 20 días laborables, un plazo significativamente más rápido que el estándar. El consejero delegado presentó esta vía como ejemplo del enfoque proactivo de la SFDA. El despacho de SPA no precisa cuántos productos se han acogido a este programa ni los resultados obtenidos.
¿Cómo equilibra la SFDA la aceleración y la responsabilidad regulatoria? Aljadhey abordó la importancia de equilibrar la aceleración de la innovación con la responsabilidad regulatoria. Destacó el uso de datos digitales y evidencia del mundo real para respaldar decisiones científicas antes y después de la autorización, lo que permite modelos de evaluación flexibles y eficientes sin renunciar a estándares rigurosos de seguridad, eficacia y calidad de la evidencia científica.
¿Qué significa el enfoque proactivo descrito por la SFDA? Incluye la interacción temprana con los desarrolladores, la modernización del conjunto de herramientas de evidencia y la eliminación de obstáculos procedimentales innecesarios. El objetivo declarado es apoyar el desarrollo de innovaciones terapéuticas y su acceso a los pacientes sin comprometer los estándares de evaluación. SPA no detalla qué obstáculos concretos se han eliminado ni qué evidencia del mundo real se ha aplicado en decisiones específicas.
¿Qué información no incluye el despacho de SPA? El despacho no detalla el número de productos aprobados a través de cada vía, los plazos de las vías distintas de NADR, ni los resultados concretos obtenidos por el ecosistema regulatorio hasta la fecha. Tampoco especifica qué evidencia del mundo real se ha utilizado en decisiones pre o post-autorización. La información se limita a la descripción de los programas y al plazo de 20 días laborables para la clasificación de medicamentos raros.
Más sobre este tema: Noticias KSA, General
Related articles
 ICESCO condena los ataques terroristas contra Arabia Saudí y denuncia el ataque a los lugares sagrados
 Arabia Saudí avanza en seguridad del paciente con caída del 40% en mortalidad por enfermedades crónicas
 Ministerio de Medio Ambiente y Fondo Ambiental firman cinco acuerdos con Tanmiah, Morgan Stanley, Saudia y Petromin
 WAMY elogia los esfuerzos de Arabia Saudí para desarrollar el ecosistema sanitario
 Embajador saudí en Líbano se reúne con representante de la OMS en Beirut
 Omán condena los ataques contra Makkah y respalda las medidas de Arabia Saudí