


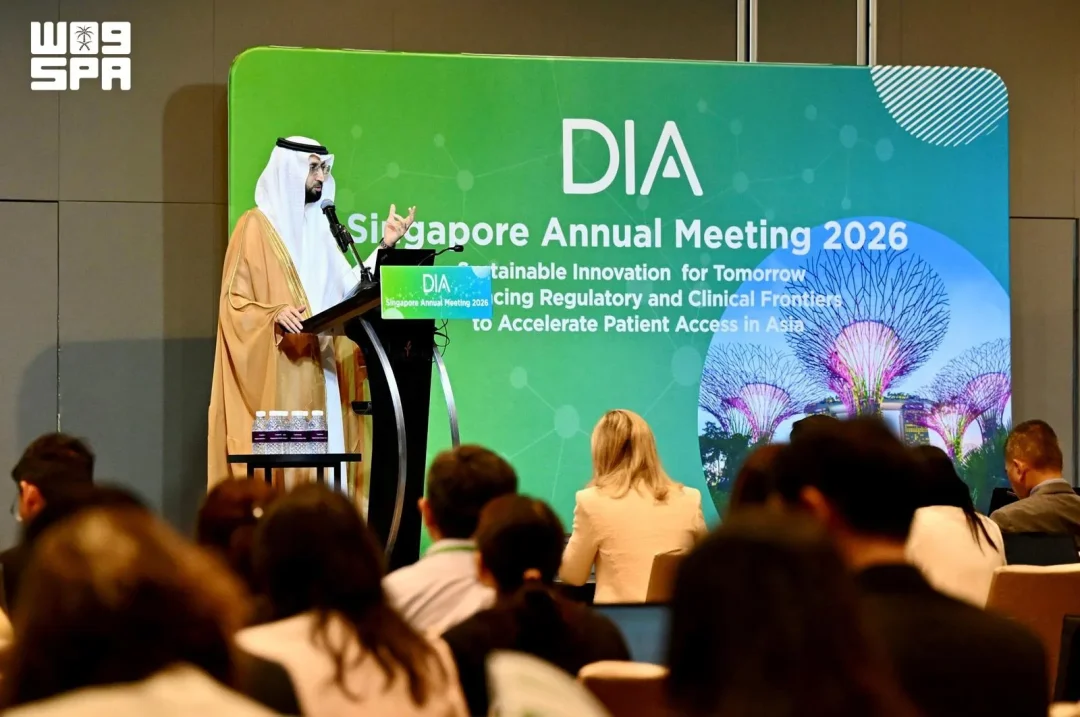
Le Dr Hisham Aljadhey, PDG de la Saudi Food and Drug Authority (SFDA), a présenté l’expérience de l’Arabie saoudite en matière de voies réglementaires intégrées lors de sa participation à la réunion annuelle de la Drug Information Association (DIA) à Singapour, selon l’agence de presse saoudienne SPA, dans une dépêche datée du 17 septembre 2026 à Riyad.
Comme l’a rapporté l’agence de presse saoudienne SPA, le responsable saoudien s’exprimait dans le cadre d’une table ronde intitulée « From Policy to Patient: Senior Regulators Roadmap for Advancing Clinical and Regulatory Frontiers – The SFDA Perspectives ». Ce cadre mécanique, a-t-il expliqué, s’aligne sur les différentes étapes du développement des médicaments innovants, accélérant l’accès des patients aux thérapies de rupture tout en respectant les normes scientifiques et réglementaires mondiales.
Le PDG de la SFDA a souligné que « l’autorité met en œuvre un écosystème intégré de voies réglementaires ». Celles-ci comprennent le Breakthrough Medicine Program, le New Accelerator Program for Drugs in Rare Diseases (NADR) et la voie Research and Investigational Drugs (RAID), chacun étant conçu pour répondre à des besoins réglementaires spécifiques à différentes phases du développement des médicaments.
Pourquoi une autorité de régulation devrait-elle disposer de plusieurs voies distinctes plutôt que d’un guichet unique ? La réponse tient, selon le responsable, à la diversité des besoins réglementaires selon les phases de développement. Le Breakthrough Medicine Program, le NADR et le RAID ne visent pas les mêmes produits ni les mêmes stades d’avancement, et cette segmentation permet d’adapter l’évaluation à chaque situation plutôt que d’imposer un parcours uniforme.
Le Dr Aljadhey a abordé l’importance d’atteindre un équilibre entre l’accélération de l’innovation et la responsabilité réglementaire. Il a évoqué la valeur de l’exploitation des données numériques et des données probantes du monde réel pour appuyer les décisions scientifiques avant et après l’autorisation. Cette approche favorise des modèles d’évaluation flexibles et efficaces pour les traitements innovants, tout en maintenant des normes rigoureuses en matière de sécurité, d’efficacité et de qualité des preuves scientifiques.
Comment concilier la vitesse d’évaluation et la solidité des preuves ? Le responsable a mis en avant les données numériques et les données probantes du monde réel comme outils permettant d’appuyer les décisions scientifiques, tant en amont qu’en aval de l’autorisation. Il ne s’agit donc pas de choisir entre rapidité et rigueur, mais de mobiliser des sources de preuves complémentaires pour éclairer l’évaluation.
Il a par ailleurs expliqué que la SFDA opère selon une approche proactive pour suivre le rythme des technologies émergentes. Cela comprend un engagement précoce avec les développeurs, la modernisation de la boîte à outils probante et la suppression des obstacles procéduraux inutiles afin de soutenir le développement des innovations thérapeutiques et leur accès aux patients, sans compromettre les normes d’évaluation.
Le responsable a noté que la voie NADR illustre cette approche en rationalisant la classification des médicaments rares en seulement 20 jours ouvrables, ce qui est nettement plus rapide que la procédure standard. Ce chiffre constitue l’un des éléments les plus concrets de son intervention : il traduit en délai administratif l’ambition affichée d’accélérer l’accès des patients aux traitements destinés aux maladies rares.
Pourquoi un délai de 20 jours ouvrables pour la classification des médicaments rares change-t-il la donne ? Parce que la classification conditionne l’entrée dans un parcours dédié. En réduisant ce délai, la SFDA raccourcit une étape préalable qui, autrement, retarde l’ensemble du processus. Le responsable a présenté ce mécanisme comme l’illustration concrète de l’approche proactive de l’autorité.
L’intervention du PDG de la SFDA s’inscrit dans un exercice de présentation de l’expérience saoudienne devant un auditoire international de régulateurs et de professionnels réunis à Singapour. La table ronde portait explicitement sur les feuilles de route des régulateurs seniors pour faire avancer les frontières cliniques et réglementaires, et la contribution saoudienne y a été présentée sous l’angle des perspectives de la SFDA.
Que retiennent les régulateurs internationaux d’un tel exposé ? Le message central porte sur l’articulation entre plusieurs programmes complémentaires, sur l’usage des données pour appuyer les décisions et sur l’engagement précoce avec les développeurs. Ces trois éléments forment, selon le responsable, un écosystème intégré plutôt qu’une série de mesures isolées.
Le responsable a également insisté sur la nécessité de ne pas compromettre les normes d’évaluation. L’accélération, telle qu’il l’a décrite, s’accompagne du maintien de standards rigoureux pour la sécurité, l’efficacité et la qualité des preuves scientifiques. La modernisation de la boîte à outils probante et la suppression des obstacles procéduraux inutiles sont présentées comme des moyens de gagner en efficacité sans abaisser le niveau d’exigence.
Pourquoi parler de obstacles procéduraux inutiles plutôt que de règles trop strictes ? La distinction est importante : le responsable ne remet pas en cause les normes, mais cible les étapes qui n’apportent rien à l’évaluation. L’engagement précoce avec les développeurs s’inscrit dans la même logique, en amont du dépôt, pour éviter les allers-retours coûteux en temps.
La voie RAID, consacrée à la recherche et aux médicaments expérimentaux, complète le dispositif aux côtés du Breakthrough Medicine Program et du NADR. Chacune de ces voies répond, selon le PDG de la SFDA, à des besoins réglementaires spécifiques à différentes phases du développement des médicaments. C’est cette complémentarité qui constitue, dans son exposé, le cœur de l’écosystème intégré.
Comment ces voies s’articulent-elles concrètement les unes avec les autres ? La dépêche de SPA ne détaille pas les critères d’éligibilité propres à chaque programme ni les modalités de passage d’une voie à une autre. Elle rapporte la description qu’en a faite le responsable : des mécanismes alignés sur les stades du développement, destinés à accélérer l’accès aux thérapies de rupture.
L’usage des données probantes du monde réel avant et après l’autorisation constitue un autre pilier de l’exposé. Le responsable a présenté cette approche comme un moyen de soutenir les décisions scientifiques tout au long du cycle de vie du produit, et non uniquement au moment de l’autorisation. Cette continuité vise à favoriser des modèles d’évaluation flexibles et efficaces pour les traitements innovants.
Quel rôle les données du monde réel jouent-elles après l’autorisation ? Elles permettent, selon le responsable, d’appuyer les décisions scientifiques en aval de l’autorisation, ce qui prolonge l’évaluation au-delà de la mise sur le marché. La dépêche ne précise toutefois ni les sources de données concernées ni les modalités de leur utilisation.
Le thème de la table ronde, « From Policy to Patient », résume la logique exposée : passer de la politique à la mise à disposition effective pour le patient. Le responsable a décrit un enchaînement allant de l’engagement précoce avec les développeurs à la classification rapide des médicaments rares, en passant par la modernisation des outils d’évaluation.
Pourquoi la participation à la réunion annuelle de la DIA à Singapour est-elle significative ? Elle place l’expérience saoudienne dans un cadre international où les régulateurs présentent leurs feuilles de route. Le responsable y a exposé les perspectives de la SFDA devant les participants de cette réunion, selon SPA.
La dépêche de SPA ne précise ni le nombre de participants à la réunion, ni la durée de l’intervention, ni les autres régulateurs présents sur la table ronde. Elle ne donne pas non plus de calendrier de mise en œuvre des voies décrites, ni de chiffres sur le nombre de produits ayant emprunté le Breakthrough Medicine Program, le NADR ou le RAID. Le seul délai chiffré rapporté concerne la classification des médicaments rares, fixée à 20 jours ouvrables.
Le responsable a présenté ces mécanismes comme alignés sur les différentes étapes du développement des médicaments innovants. L’objectif énoncé est double : accélérer l’accès des patients aux thérapies de rupture et maintenir les normes scientifiques et réglementaires mondiales. C’est cette double exigence qui structure l’ensemble de son propos.
Comment une autorité nationale se positionne-t-elle face aux normes mondiales ? En maintenant, selon le responsable, des standards rigoureux de sécurité, d’efficacité et de qualité des preuves, tout en adaptant ses procédures pour gagner en rapidité. L’équilibre entre accélération et responsabilité réglementaire a été présenté comme un point central de l’intervention.
L’exposé du PDG de la SFDA s’achève, dans le compte rendu de SPA, sur cette articulation entre innovation et responsabilité, sans annonce de nouvelle mesure au-delà des voies déjà décrites. Les trois programmes cités — Breakthrough Medicine Program, NADR et RAID — constituent le socle de l’écosystème présenté à Singapour.
Quelles voies réglementaires le PDG de la SFDA a-t-il présentées ? Le Dr Hisham Aljadhey a cité le Breakthrough Medicine Program, le New Accelerator Program for Drugs in Rare Diseases (NADR) et la voie Research and Investigational Drugs (RAID). Selon lui, chacun est conçu pour répondre à des besoins réglementaires spécifiques à différentes phases du développement des médicaments. Il a présenté ces mécanismes comme un écosystème intégré aligné sur les étapes du développement des médicaments innovants, afin d’accélérer l’accès des patients aux thérapies de rupture tout en respectant les normes scientifiques et réglementaires mondiales.
Quel délai la voie NADR permet-elle d’atteindre ? Le PDG de la SFDA a indiqué que la voie NADR rationalise la classification des médicaments rares en seulement 20 jours ouvrables, ce qui est nettement plus rapide que la procédure standard. Il a présenté ce mécanisme comme l’illustration de l’approche proactive de l’autorité. La dépêche de SPA ne précise pas le délai standard auquel ce chiffre est comparé, ni le nombre de produits ayant emprunté cette voie. Le délai de 20 jours ouvrables est le seul chiffre de calendrier rapporté dans le compte rendu.
Comment la SFDA équilibre-t-elle accélération et responsabilité réglementaire ? Le Dr Aljadhey a évoqué la valeur des données numériques et des données probantes du monde réel pour appuyer les décisions scientifiques avant et après l’autorisation. Cette approche favorise, selon lui, des modèles d’évaluation flexibles et efficaces pour les traitements innovants, tout en maintenant des normes rigoureuses de sécurité, d’efficacité et de qualité des preuves. Il a aussi mentionné la modernisation de la boîte à outils probante et la suppression des obstacles procéduraux inutiles, sans compromettre les normes d’évaluation.
Où et dans quel cadre le PDG de la SFDA s’est-il exprimé ? Il est intervenu lors de la réunion annuelle de la Drug Information Association (DIA) à Singapour, selon SPA. Il participait à une table ronde intitulée « From Policy to Patient: Senior Regulators Roadmap for Advancing Clinical and Regulatory Frontiers – The SFDA Perspectives ». La dépêche, datée du 17 septembre 2026 à Riyad, ne précise ni le nombre de participants, ni la durée de l’intervention, ni les autres régulateurs présents sur cette table ronde.
Qu’apporte l’engagement précoce avec les développeurs ? Le PDG de la SFDA a expliqué que l’autorité opère selon une approche proactive pour suivre le rythme des technologies émergentes. Cela comprend un engagement précoce avec les développeurs, la modernisation de la boîte à outils probante et la suppression des obstacles procéduraux inutiles. L’objectif est de soutenir le développement des innovations thérapeutiques et leur accès aux patients sans compromettre les normes d’évaluation. La dépêche ne détaille pas les modalités concrètes de cet engagement précoce ni les critères d’éligibilité aux différentes voies.
Quelles informations la dépêche de SPA ne fournit-elle pas ? Le compte rendu ne donne ni calendrier de mise en œuvre des voies décrites, ni chiffres sur le nombre de produits ayant emprunté le Breakthrough Medicine Program, le NADR ou le RAID. Il ne précise pas non plus les critères d’éligibilité propres à chaque programme, les modalités de passage d’une voie à une autre, ni les sources de données du monde réel utilisées. Le seul délai chiffré rapporté concerne la classification des médicaments rares, fixée à 20 jours ouvrables.
Plus sur ce sujet: Actualités KSA, Culture
Related articles
 ICESCO condamne les attaques terroristes contre l’Arabie saoudite et dénonce le ciblage des lieux saints
 L’Arabie saoudite célèbre la sécurité des patients alors que la mortalité liée aux maladies chroniques baisse de 40 %
 WAMY salue les efforts de l’Arabie saoudite pour la sécurité des patients
 L’ambassadeur saoudien au Liban rencontre le représentant de l’OMS à Beyrouth
 Oman condamne les attaques visant La Mecque et soutient les mesures saoudiennes
 L’ambassadeur saoudien au Liban rencontre le chef de mission du FMI