


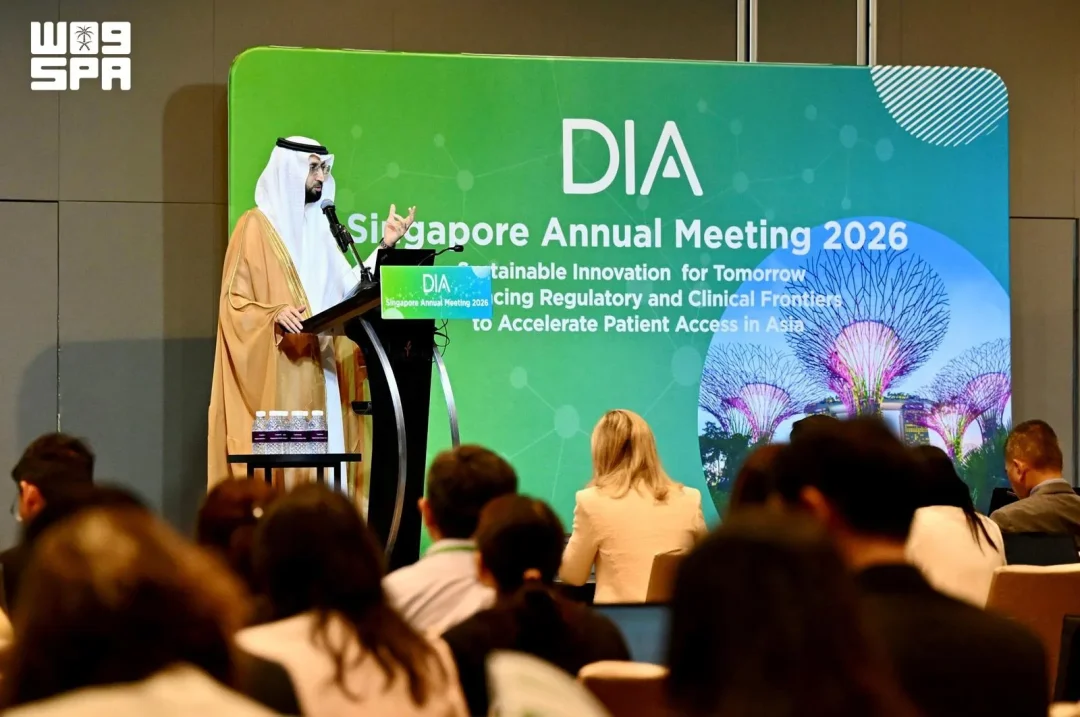
Il CEO della Saudi Food and Drug Authority (SFDA), il dott. Hisham Aljadhey, ha illustrato l’esperienza dell’Arabia Saudita nello sviluppo di percorsi regolatori integrati, meccanismi che si allineano alle diverse fasi dello sviluppo dei farmaci innovativi e accelerano l’accesso dei pazienti alle terapie più avanzate, mantenendo gli standard scientifici e regolatori globali. Lo ha fatto durante la sua partecipazione all’incontro annuale della Drug Information Association (DIA) a Singapore, come ha riferito l’agenzia di stampa saudita SPA il 17 settembre 2026.
L’intervento si è svolto nel panel intitolato “From Policy to Patient: Senior Regulators Roadmap for Advancing Clinical and Regulatory Frontiers – The SFDA Perspectives”. Aljadhey ha spiegato che l’autorità applica un ecosistema integrato di percorsi regolatori: il Breakthrough Medicine Program, il New Accelerator Program for Drugs in Rare Diseases (NADR) e il percorso Research and Investigational Drugs (RAID). Ciascuno è pensato per rispondere a esigenze regolatorie specifiche nelle diverse fasi dello sviluppo di un farmaco.
Il punto centrale dell’intervento è stato l’equilibrio tra l’accelerazione dell’innovazione e la responsabilità regolatoria. Ma come si concilia la velocità con la sicurezza dei pazienti? Aljadhey ha discusso il valore dell’uso dei dati digitali e delle evidenze del mondo reale per sostenere le decisioni scientifiche prima e dopo l’autorizzazione. Questo approccio favorisce modelli di valutazione flessibili ed efficienti per i trattamenti innovativi, mantenendo standard rigorosi su sicurezza, efficacia e qualità delle prove scientifiche.
Il CEO della SFDA ha inoltre spiegato che l’autorità opera con un approccio proattivo per tenere il passo con le tecnologie emergenti. Questo include il coinvolgimento precoce degli sviluppatori, l’ammodernamento degli strumenti di evidenza e la rimozione degli ostacoli procedurali non necessari, per sostenere lo sviluppo delle innovazioni terapeutiche e il loro accesso ai pazienti senza compromettere gli standard di valutazione. Quanto è importante coinvolgere gli sviluppatori fin dalle prime fasi? È una domanda che lo stesso Aljadhey ha posto al centro della sua riflessione.
Un esempio concreto citato dal CEO riguarda il percorso NADR, che semplifica la classificazione dei farmaci orfani in appena 20 giorni lavorativi, un tempo notevolmente più rapido rispetto ai percorsi standard. Questo dato è stato indicato dallo stesso Aljadhey durante il panel. La rapidità della classificazione è presentata come il segno di un modello che vuole ridurre i passaggi non necessari per i farmaci destinati alle malattie rare, dove i pazienti hanno spesso opzioni terapeutiche limitate.
Il tema delle malattie rare attraversa tutto l’intervento. Perché i percorsi dedicati fanno la differenza proprio in questo ambito? La risposta implicita nelle parole del CEO è che i tempi di sviluppo e autorizzazione possono pesare in modo particolare quando la popolazione di pazienti è ridotta e le alternative sono poche. Il programma NADR, insieme al Breakthrough Medicine Program e al percorso RAID, rappresenta secondo l’autorità una risposta strutturata a queste esigenze.
Aljadhey ha parlato anche del ruolo delle evidenze del mondo reale. Si tratta di dati raccolti al di fuori degli studi clinici tradizionali, che possono integrare le informazioni disponibili prima e dopo l’autorizzazione di un farmaco. Ma come si garantisce che questi dati siano all’altezza delle decisioni regolatorie? Il CEO ha collegato il loro utilizzo alla necessità di mantenere rigorosi standard di sicurezza, efficacia e qualità delle prove scientifiche, descrivendo modelli di valutazione flessibili ed efficienti.
L’approccio descritto è definito proattivo. Non si limita a reagire alle domande delle aziende, ma cerca di anticipare le tecnologie emergenti attraverso un dialogo precoce con gli sviluppatori. In che modo questo cambia il rapporto tra autorità e industria? Secondo quanto riferito, l’obiettivo è sostenere lo sviluppo delle innovazioni terapeutiche e il loro arrivo ai pazienti, senza abbassare gli standard di valutazione. L’ammodernamento degli strumenti di evidenza e la rimozione degli ostacoli procedurali sono indicati come strumenti per raggiungere questo equilibrio.
La partecipazione all’incontro annuale della DIA a Singapore colloca la SFDA in un contesto internazionale di confronto tra regolatori. Il panel era dedicato proprio alle roadmap dei regolatori senior per avanzare le frontiere cliniche e regolatorie, con la prospettiva dell’autorità saudita. Che cosa porta l’Arabia Saudita a un tavolo globale di questo tipo? Il racconto di Aljadhey mette al centro un ecosistema di percorsi integrati e la volontà di allineare le diverse fasi dello sviluppo dei farmaci a meccanismi regolatori dedicati.
Il messaggio rivolto ai pazienti, come suggerisce il titolo del panel, va “dalla politica al paziente”. L’accelerazione dell’accesso alle terapie innovative è presentata come il fine ultimo dei percorsi descritti. Ma quali sono i limiti di questa accelerazione? Il CEO ha affrontato direttamente il bilanciamento tra innovazione e responsabilità regolatoria, indicando nelle evidenze scientifiche e nella qualità dei dati il contrappeso necessario alla velocità.
Nel suo intervento, Aljadhey ha citato tre percorsi specifici: Breakthrough Medicine Program, NADR e RAID. Ognuno è descritto come progettato per esigenze regolatorie specifiche nelle diverse fasi dello sviluppo. Il NADR, in particolare, è quello per cui viene fornito un dato temporale preciso: 20 giorni lavorativi per la classificazione dei farmaci rari. Gli altri due percorsi sono menzionati senza tempi associati nel materiale disponibile.
Il ricorso ai dati digitali è un altro elemento centrale. La loro integrazione nelle decisioni pre e post-autorizzazione è descritta come un modo per rendere la valutazione più flessibile ed efficiente. Ma i dati digitali da soli bastano? La posizione espressa collega il loro uso alla necessità di decisioni scientifiche solide e al mantenimento di standard rigorosi, suggerendo che la tecnologia sia uno strumento al servizio della valutazione, non un sostituto dei criteri scientifici.
Il quadro che emerge è quello di un’autorità che cerca di ridurre i tempi senza ridurre le garanzie. L’eliminazione degli ostacoli procedurali non necessari è presentata come parte di questo sforzo, insieme al coinvolgimento precoce degli sviluppatori e all’aggiornamento degli strumenti di evidenza. Quanto conta la prevedibilità per chi sviluppa un farmaco innovativo? È una delle domande che il modello descritto sembra voler affrontare attraverso percorsi differenziati e tempi definiti.
La sessione si è tenuta nell’ambito dell’incontro annuale della DIA a Singapore. Il titolo del panel richiama esplicitamente le frontiere cliniche e regolatorie e la prospettiva della SFDA. La partecipazione del CEO dell’autorità saudita a un evento internazionale di questo tipo è stata riportata da SPA, che ha diffuso le dichiarazioni e la descrizione dei percorsi.
Il materiale disponibile non indica se durante l’incontro siano stati annunciati nuovi programmi, modifiche ai percorsi esistenti o obiettivi temporali ulteriori rispetto ai 20 giorni lavorativi citati per il NADR. Non vengono forniti dettagli su eventuali accordi internazionali siglati a margine della sessione, né dati sul numero di farmaci che hanno beneficiato dei percorsi Breakthrough, NADR o RAID. Non è inoltre specificato il calendario di eventuali aggiornamenti futuri dei framework regolatori descritti.
Quali percorsi regolatori ha citato il CEO della SFDA? Il dott. Hisham Aljadhey ha citato il Breakthrough Medicine Program, il New Accelerator Program for Drugs in Rare Diseases (NADR) e il percorso Research and Investigational Drugs (RAID). Secondo quanto riferito, ciascuno è progettato per rispondere a esigenze regolatorie specifiche nelle diverse fasi dello sviluppo di un farmaco. L’ecosistema integrato di percorsi è stato presentato come il modo in cui l’autorità accelera l’accesso dei pazienti alle terapie avanzate mantenendo gli standard scientifici e regolatori globali.
Quanto tempo richiede la classificazione dei farmaci rari nel percorso NADR? Secondo quanto dichiarato dal CEO della SFDA, il percorso NADR semplifica la classificazione dei farmaci rari in appena 20 giorni lavorativi, un tempo notevolmente più rapido rispetto ai percorsi standard. Il dato è stato indicato dallo stesso Aljadhey durante il panel all’incontro annuale della DIA a Singapore. Il materiale disponibile non specifica quanti farmaci abbiano finora utilizzato questo percorso né quali siano i tempi standard di confronto.
Come vengono usati i dati digitali e le evidenze del mondo reale? Aljadhey ha discusso il valore dei dati digitali e delle evidenze del mondo reale per sostenere le decisioni scientifiche prima e dopo l’autorizzazione di un farmaco. Questo approccio è descritto come un modo per favorire modelli di valutazione flessibili ed efficienti per i trattamenti innovativi, mantenendo standard rigorosi su sicurezza, efficacia e qualità delle prove scientifiche. Il CEO ha collegato l’uso di questi strumenti all’equilibrio tra accelerazione dell’innovazione e responsabilità regolatoria.
In che cosa consiste l’approccio proattivo della SFDA? Secondo quanto riferito, l’autorità opera con un approccio proattivo per tenere il passo con le tecnologie emergenti. Questo include il coinvolgimento precoce degli sviluppatori, l’ammodernamento degli strumenti di evidenza e la rimozione degli ostacoli procedurali non necessari. L’obiettivo indicato è sostenere lo sviluppo delle innovazioni terapeutiche e il loro accesso ai pazienti senza compromettere gli standard di valutazione. Il materiale disponibile non dettaglia quali ostacoli procedurali siano stati rimossi né con quali modalità.
Dove e quando è avvenuto l’intervento del CEO della SFDA? L’intervento è avvenuto durante la partecipazione del dott. Hisham Aljadhey all’incontro annuale della Drug Information Association (DIA) a Singapore, come riferito dall’agenzia di stampa saudita SPA il 17 settembre 2026. Il CEO ha parlato in un panel intitolato “From Policy to Patient: Senior Regulators Roadmap for Advancing Clinical and Regulatory Frontiers – The SFDA Perspectives”. Il materiale disponibile non indica la durata della sessione né gli altri partecipanti al panel.
Quali informazioni non sono state rese note sull’incontro? Il materiale disponibile non indica se durante l’incontro siano stati annunciati nuovi programmi o modifiche ai percorsi esistenti, né obiettivi temporali ulteriori rispetto ai 20 giorni lavorativi citati per il NADR. Non vengono forniti dettagli su eventuali accordi internazionali siglati a margine della sessione, né dati sul numero di farmaci che hanno beneficiato dei percorsi Breakthrough, NADR o RAID. Non è inoltre specificato il calendario di eventuali aggiornamenti futuri dei framework regolatori descritti.
Altro su questo argomento: Notizie KSA, Cultura
Related articles
 ICESCO condanna gli attacchi terroristici contro l’Arabia Saudita e la minaccia ai Luoghi Santi
 Sanità saudita: mortalità per malattie croniche giù del 40%, aspettativa di vita a 79,7 anni
 Ministero dell’Ambiente e Fondo Ambientale firmano cinque accordi per investimenti
 WAMY elogia gli sforzi dell’Arabia Saudita per l’ecosistema sanitario nella Giornata mondiale della sicurezza dei pazienti
 Ambasciatore saudita in Libano incontra il rappresentante dell’OMS a Beirut
 Oman condanna gli attacchi a Makkah e ribadisce il sostegno all’Arabia Saudita