

La Saudi Food and Drug Authority (SFDA) ha lanciato il New Accelerator Program for Drugs in Rare Diseases (NADR), un’iniziativa regolatoria per supportare lo sviluppo e l’accesso ai medicinali per le malattie rare.
Come ha riferito l’agenzia di stampa saudita SPA il 13 agosto 2026, il programma opera nel quadro normativo della SFDA per semplificare lo sviluppo, la valutazione e l’autorizzazione di tali farmaci attraverso incentivi scientifici e regolatori.
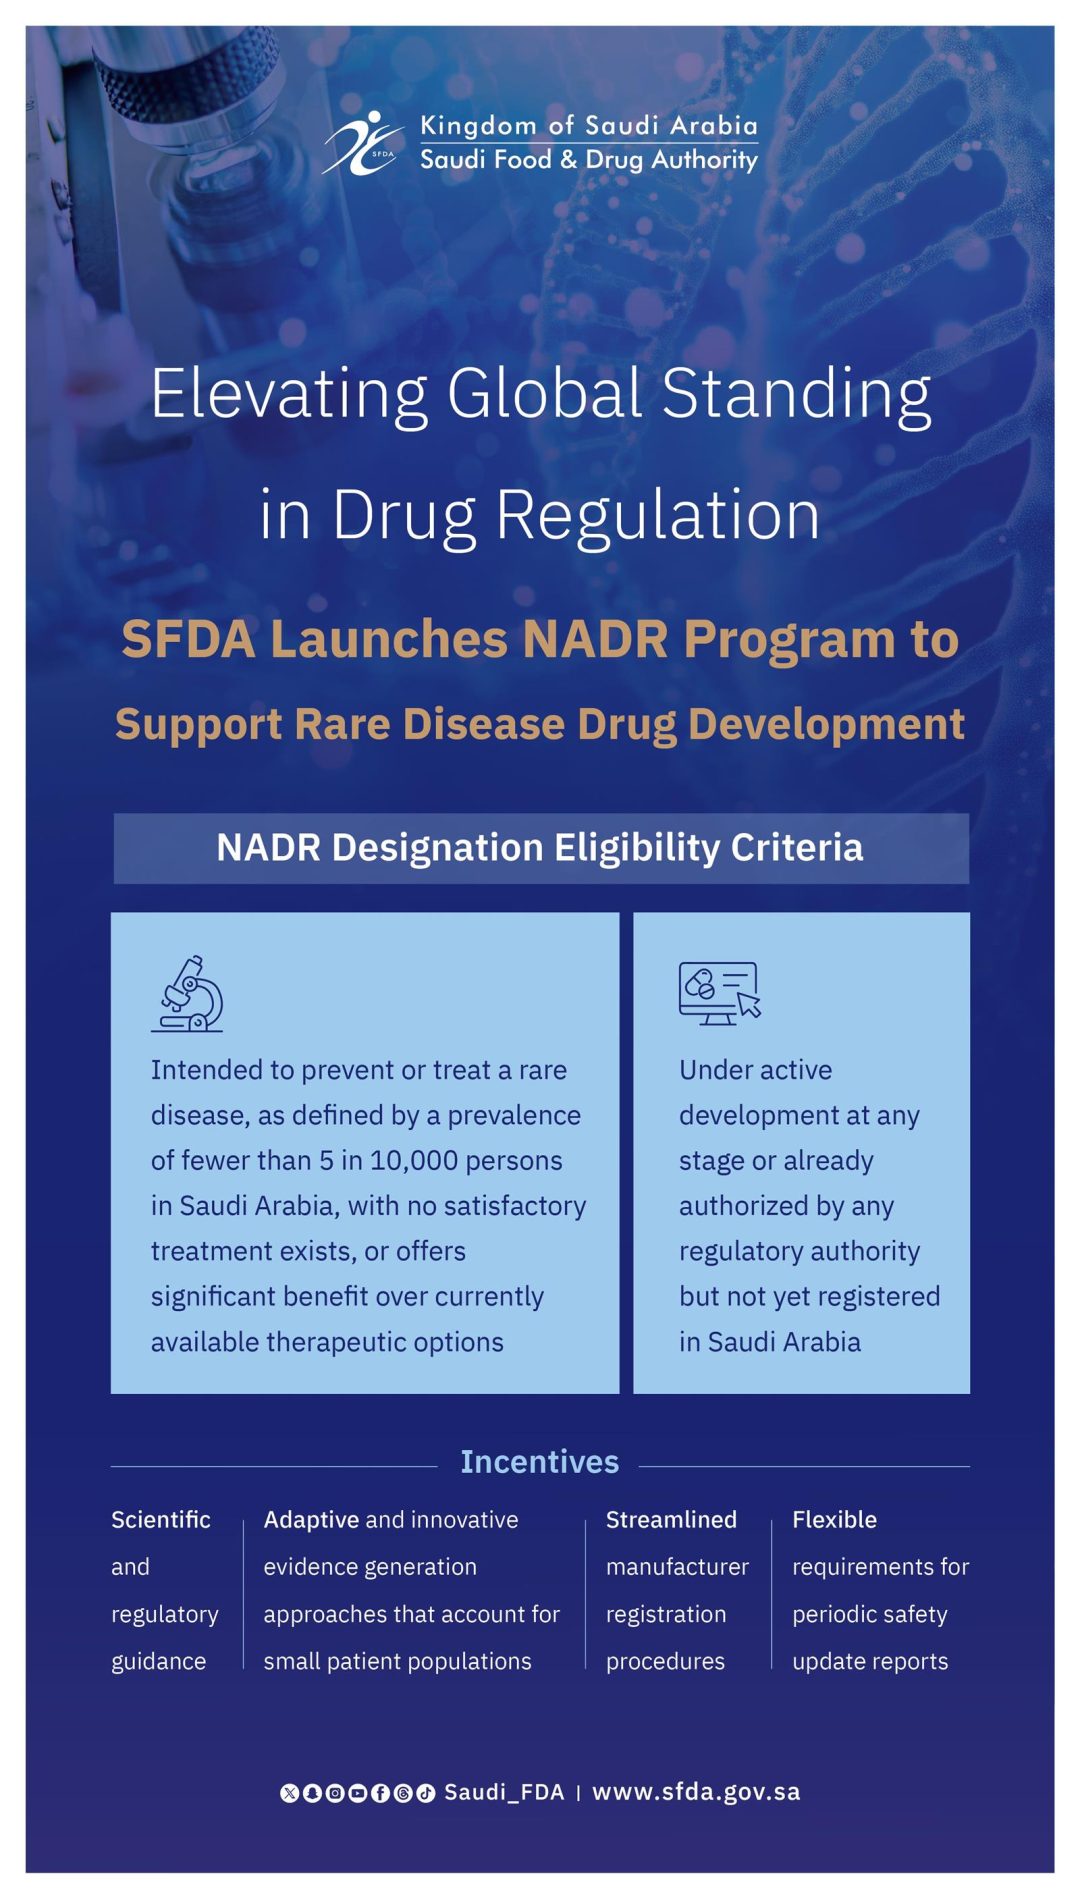
La designazione NADR riguarda farmaci per malattie che colpiscono meno di 5 persone su 10.000 in Arabia Saudita, a condizione che non esista un trattamento soddisfacente o che il prodotto offra un beneficio clinico superiore alle opzioni disponibili. I prodotti possono essere in fase di sviluppo o già autorizzati da altre autorità ma non ancora registrati nel Paese.
Il programma prevede una guida scientifica dedicata, approcci flessibili per la valutazione delle prove cliniche su piccole popolazioni di pazienti, procedure semplificate per la registrazione dei siti di produzione e requisiti flessibili per i rapporti periodici di aggiornamento sulla sicurezza.
Il testo non specifica la durata del programma né l’elenco dei farmaci già ammessi.
Cos’è il programma NADR della SFDA? Il New Accelerator Program for Drugs in Rare Diseases (NADR) è un’iniziativa della Saudi Food and Drug Authority per supportare lo sviluppo e l’accesso a medicinali per malattie rare. Il programma mira a semplificare i processi di valutazione e autorizzazione dei farmaci attraverso incentivi scientifici e regolatori.
Quali sono i criteri di ammissibilità per i farmaci NADR? Il programma si rivolge a farmaci per malattie che colpiscono meno di 5 persone su 10.000 in Arabia Saudita. Il prodotto deve offrire un beneficio clinico superiore alle terapie esistenti o essere l’unica opzione disponibile, indipendentemente dallo stadio di sviluppo o dalla registrazione estera.
Quali incentivi offre il programma NADR? La SFDA fornisce una guida scientifica e regolatoria dedicata e approcci flessibili per valutare le prove cliniche in popolazioni di pazienti ridotte. Sono previste inoltre procedure semplificate per la registrazione dei siti di produzione e requisiti flessibili per i rapporti di sicurezza periodici.